
著者:REACH24H農用化学品コンプライアンスチーム
更新日:2026年10月
自社製品に必要なEU農薬登録手続きは?
「EU農薬登録」は単一の手続きではありません。企業のプロジェクト段階によって、必要となるのは有効成分の承認、原体のTE、PPP製品の初回認可、ゾーン認可、相互承認または製品認可の更新などです。まずプロジェクトの現在地を明確にし、そのうえで必要な資料や試験への投資を決定することが重要です。
| 企業の代表的な状況 | 主な規制ルート | 主な確認事項 |
|---|---|---|
| 新規農薬有効成分を開発している | 活性物質承認(Active Substance Approval) | RMS、データパッケージ、EFSAピアレビュー、承認条件 |
| 新規ではない原体をEUに投入する | 原体の技術的同等性(Technical Equivalence) | 原体規格、製造工程、不純物プロファイルと参照供給元との同等性 |
| 製剤を初めてEU加盟国に投入する | 製品認可(Product Authorisation) | 製剤資料、有効成分データの利用方法、リスク評価、用途および各国要件 |
| 同一製剤を複数の加盟国に展開する | ゾーン認可(Zonal Authorisation) | zRMS、ゾーン評価および複数国への申請計画 |
| ある国ですでに認可を取得し、他国にも展開する | 相互承認(Mutual Recognition) | 参照となる認可、用途および対象国での適用条件 |
| 有効成分の再評価後、既存製剤の認可を維持する | 製剤の再評価(Authorisation Renewal) | 最新の承認条件、データ要件および製品認可の更新 |
複数の加盟国または複数製品が関係する場合は、最初のプロジェクトを開始する前に、有効成分・原体の供給元、初回認可国、zRMSおよびその後に相互承認を申請する市場をあわせて計画することで、プロジェクト間の重複投資を避けやすくなります。
EU農薬登録の規制枠組み
EU農薬規則Regulation (EC) No 1107/2009(以下「EU PPP規則」)は2009年に制定され、Directive 91/414/EECに代わるものとして、2011年6月14日に適用が開始されました。これはEUにおける植物保護製品の市場参入を規定する中核的な法令です。
関連するRegulation (EU) No 283/2013およびRegulation (EU) No 284/2013は、それぞれ有効成分および植物保護製品に関する主要なデータ要件を定めています。また、欧州委員会のPPP関連法令ページ、EFSAおよび各加盟国は、登録手続き、データ保護、リスク評価などの具体的な要件を明確にする技術ガイダンスを公表しています。
EU PPP規則の対象には、農薬有効成分、セーフナー、シナジスト、農薬製剤、補助剤(タンクミックス用補助剤など)が含まれます。同規則の下で、農薬製品のEU市場参入には主に次の2つの規制レベルが関係します。
EUレベル:有効成分の承認
植物保護製品に使用する有効成分は、EUレベルで安全性評価を受け、承認を取得する必要があります。評価分野には通常、物質の同定、物理化学的性質、毒性、残留、環境動態および生態毒性などが含まれます。詳しくは欧州委員会の有効成分承認に関する説明およびEFSAの農薬申請・ピアレビュー情報をご確認ください。
加盟国レベル:植物保護製品の認可
有効成分がEUで承認されても、その成分を含む個別の製剤がEU全域で自動的に販売できるわけではありません。植物保護製品は、上市を予定する加盟国の要件に従って認可を取得する必要があり、製品組成、用途、リスク評価およびラベルなどについて審査を受けます。欧州委員会のPPP製品認可に関する説明も参照してください。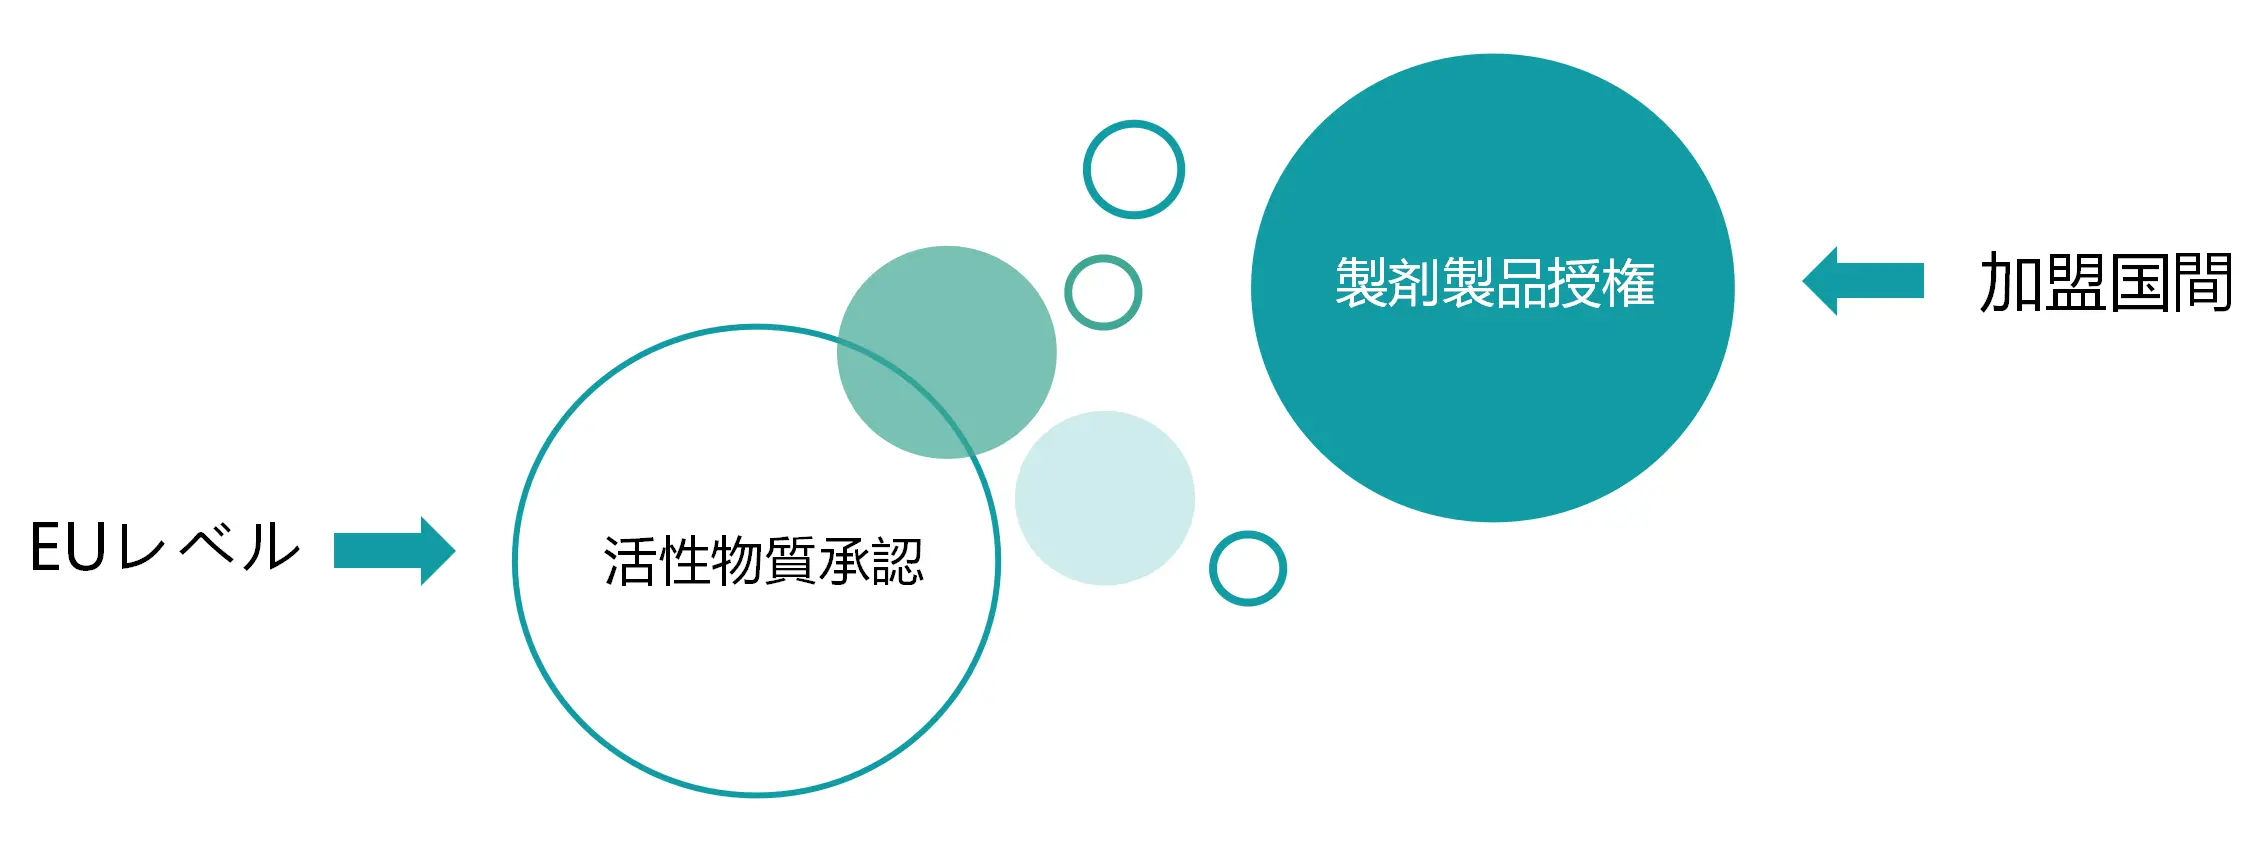
EU農薬登録の基本的な流れ
申請ルートによって具体的な手続きは異なります。たとえば、新規有効成分の承認では、RMSによる評価、EFSAのピアレビューおよびEUレベルの承認手続きが必要です。一方、PPP製品の認可は主に加盟国がゾーン認可制度に基づいて評価します。そのため、正式に資料を準備する前に、製品の状況、有効成分の供給元および対象市場に基づいて適切なルートを判断することが重要です。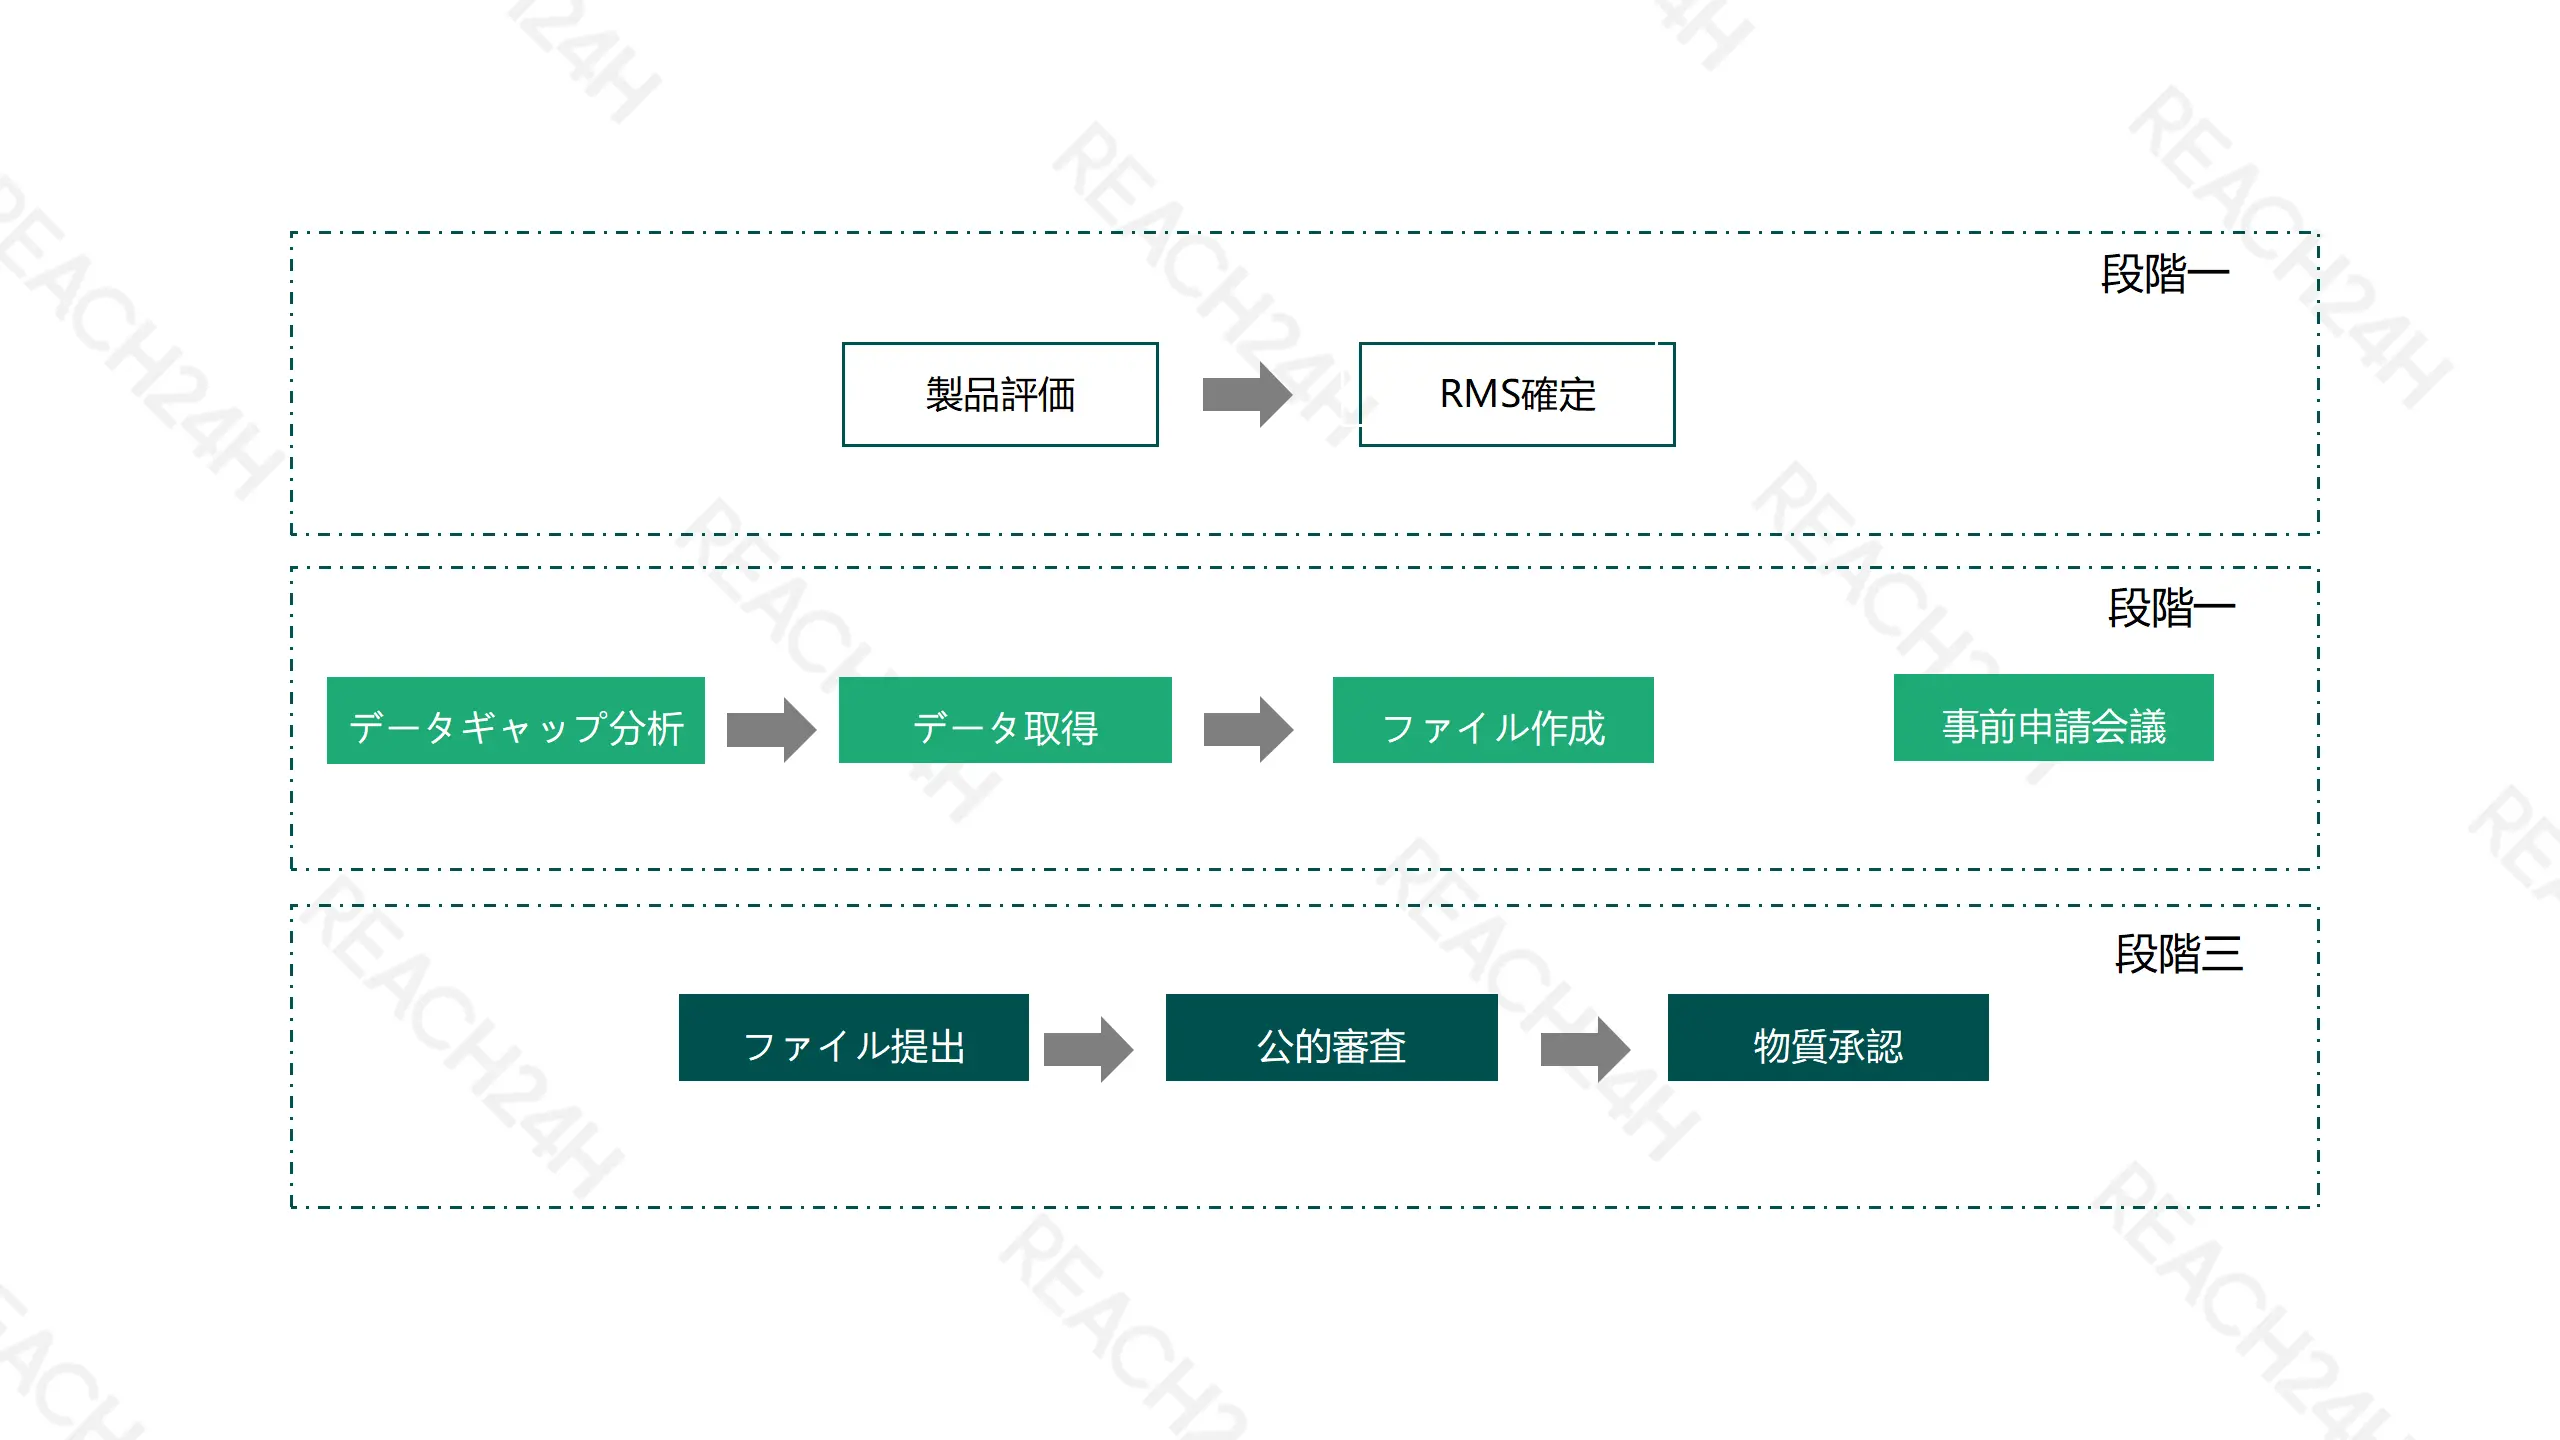
有効成分の承認とEU原体の技術的同等性評価(TE)
有効成分の承認
使用予定の有効成分がEUでまだ承認されていない場合、通常はまずEUレベルで有効成分の承認を取得する必要があります。申請者は該当する技術資料を準備し、評価担当加盟国(RMS)、EFSAおよびEUレベルの関連手続きによる評価・規制上の判断を受けます。具体的なデータ要件および評価範囲は、物質の性質、代表的な用途および現行の技術ガイダンスに基づいて決定されます。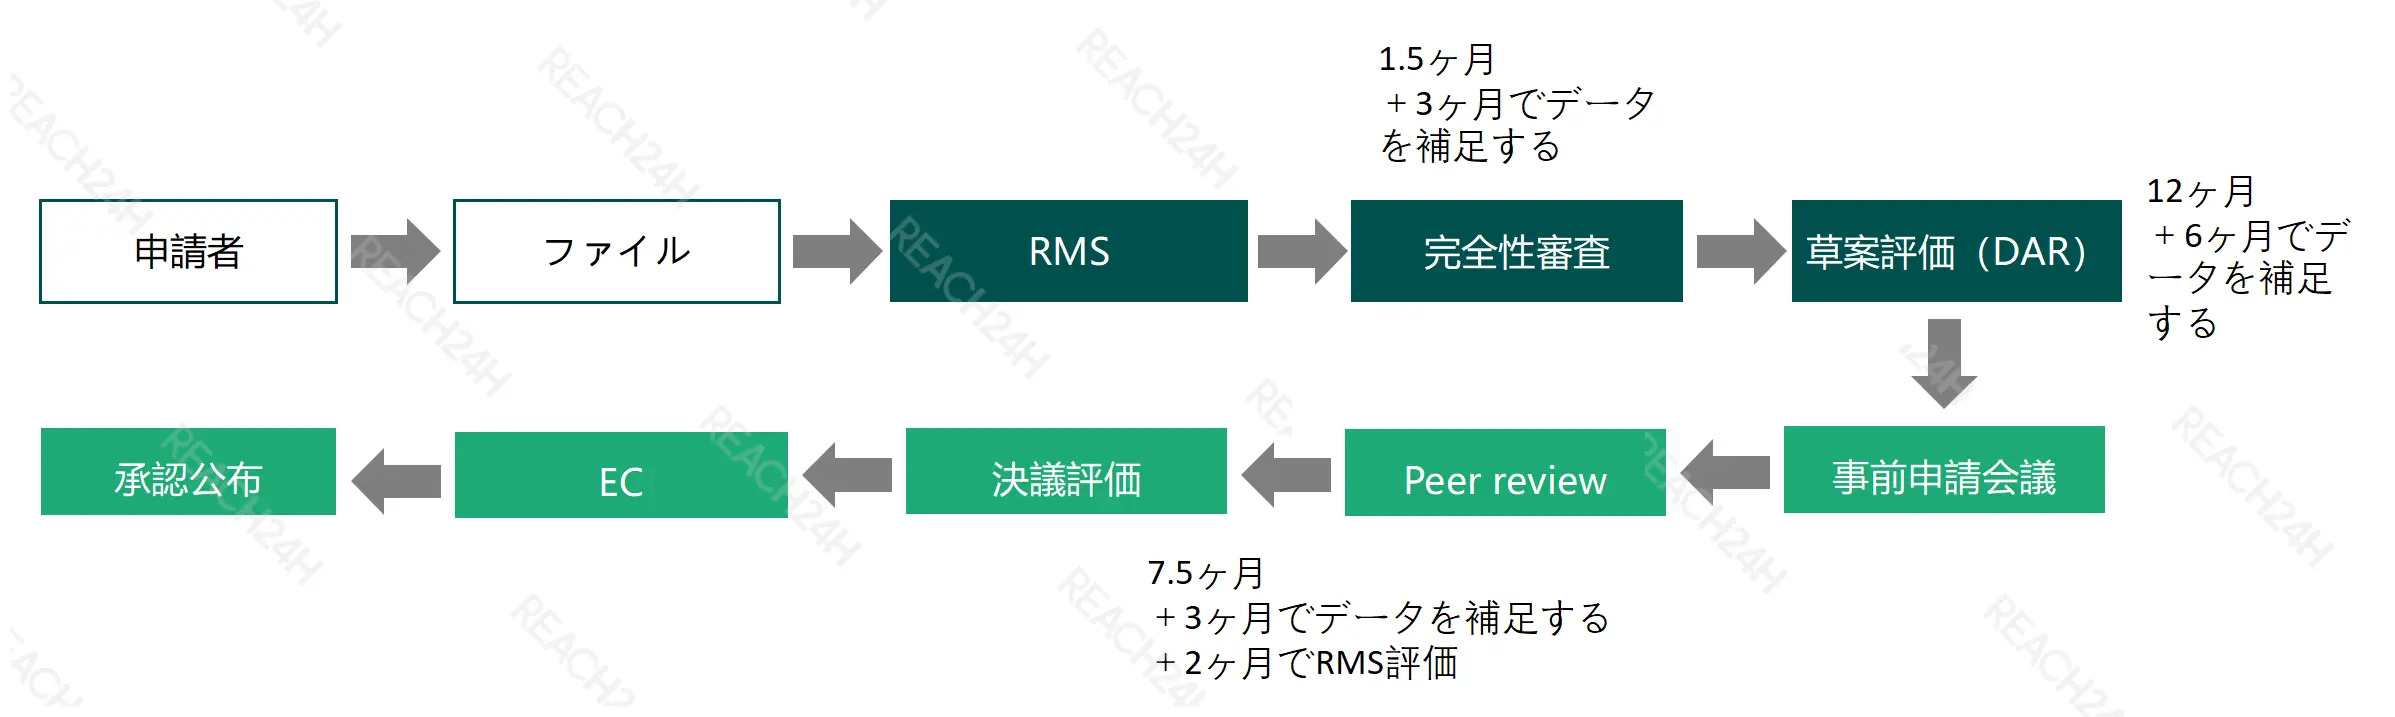
EU原体の技術的同等性評価(TE評価)
新規有効成分が承認された後、その他の非新規原体をEU市場に投入するには、EUで承認された参照供給元との同等性(Technical Equivalence、TE)評価が必要です。TE評価では、新たな供給元と参照供給元について、有効成分の純度、不純物組成、ならびに関連する健康・生態毒性上の特性などを比較し、許容可能な同等性があるかを評価します。EU原体の技術的同等性評価サービスもご覧ください。
TE評価が必要となる一般的なケースは次のとおりです。
新たな原体の供給元が、参照供給元の製造者とは異なる場合
参照供給元またはTE承認済み供給元の生産規模が、パイロット規模または中間規模から大規模生産へ移行する場合
参照供給元またはTE承認済み供給元の製造工程もしくは製造拠点が変更される場合
EU植物保護製品(PPP)の認可
植物保護製品の認可は、加盟国レベルの市場参入手続きです。申請前に、有効成分の承認状況、原体の供給元、製品の登録用途、データ権および対象加盟国の要件を確認する必要があります。新しい植物保護製品をEU加盟国に投入する場合、製品用途と対象市場の要件に応じて、有効成分および製品に関する資料を準備し、関係する加盟国に提出します。審査では、製品組成・物理化学的性質、分析方法、ヒト健康リスク、残留、環境動態、生態リスク、薬効、GAP、ラベルおよび各国固有の追加要件などが評価される可能性があります。評価を完了し認可を取得した後、当該加盟国において認可条件に従って上市・使用できます。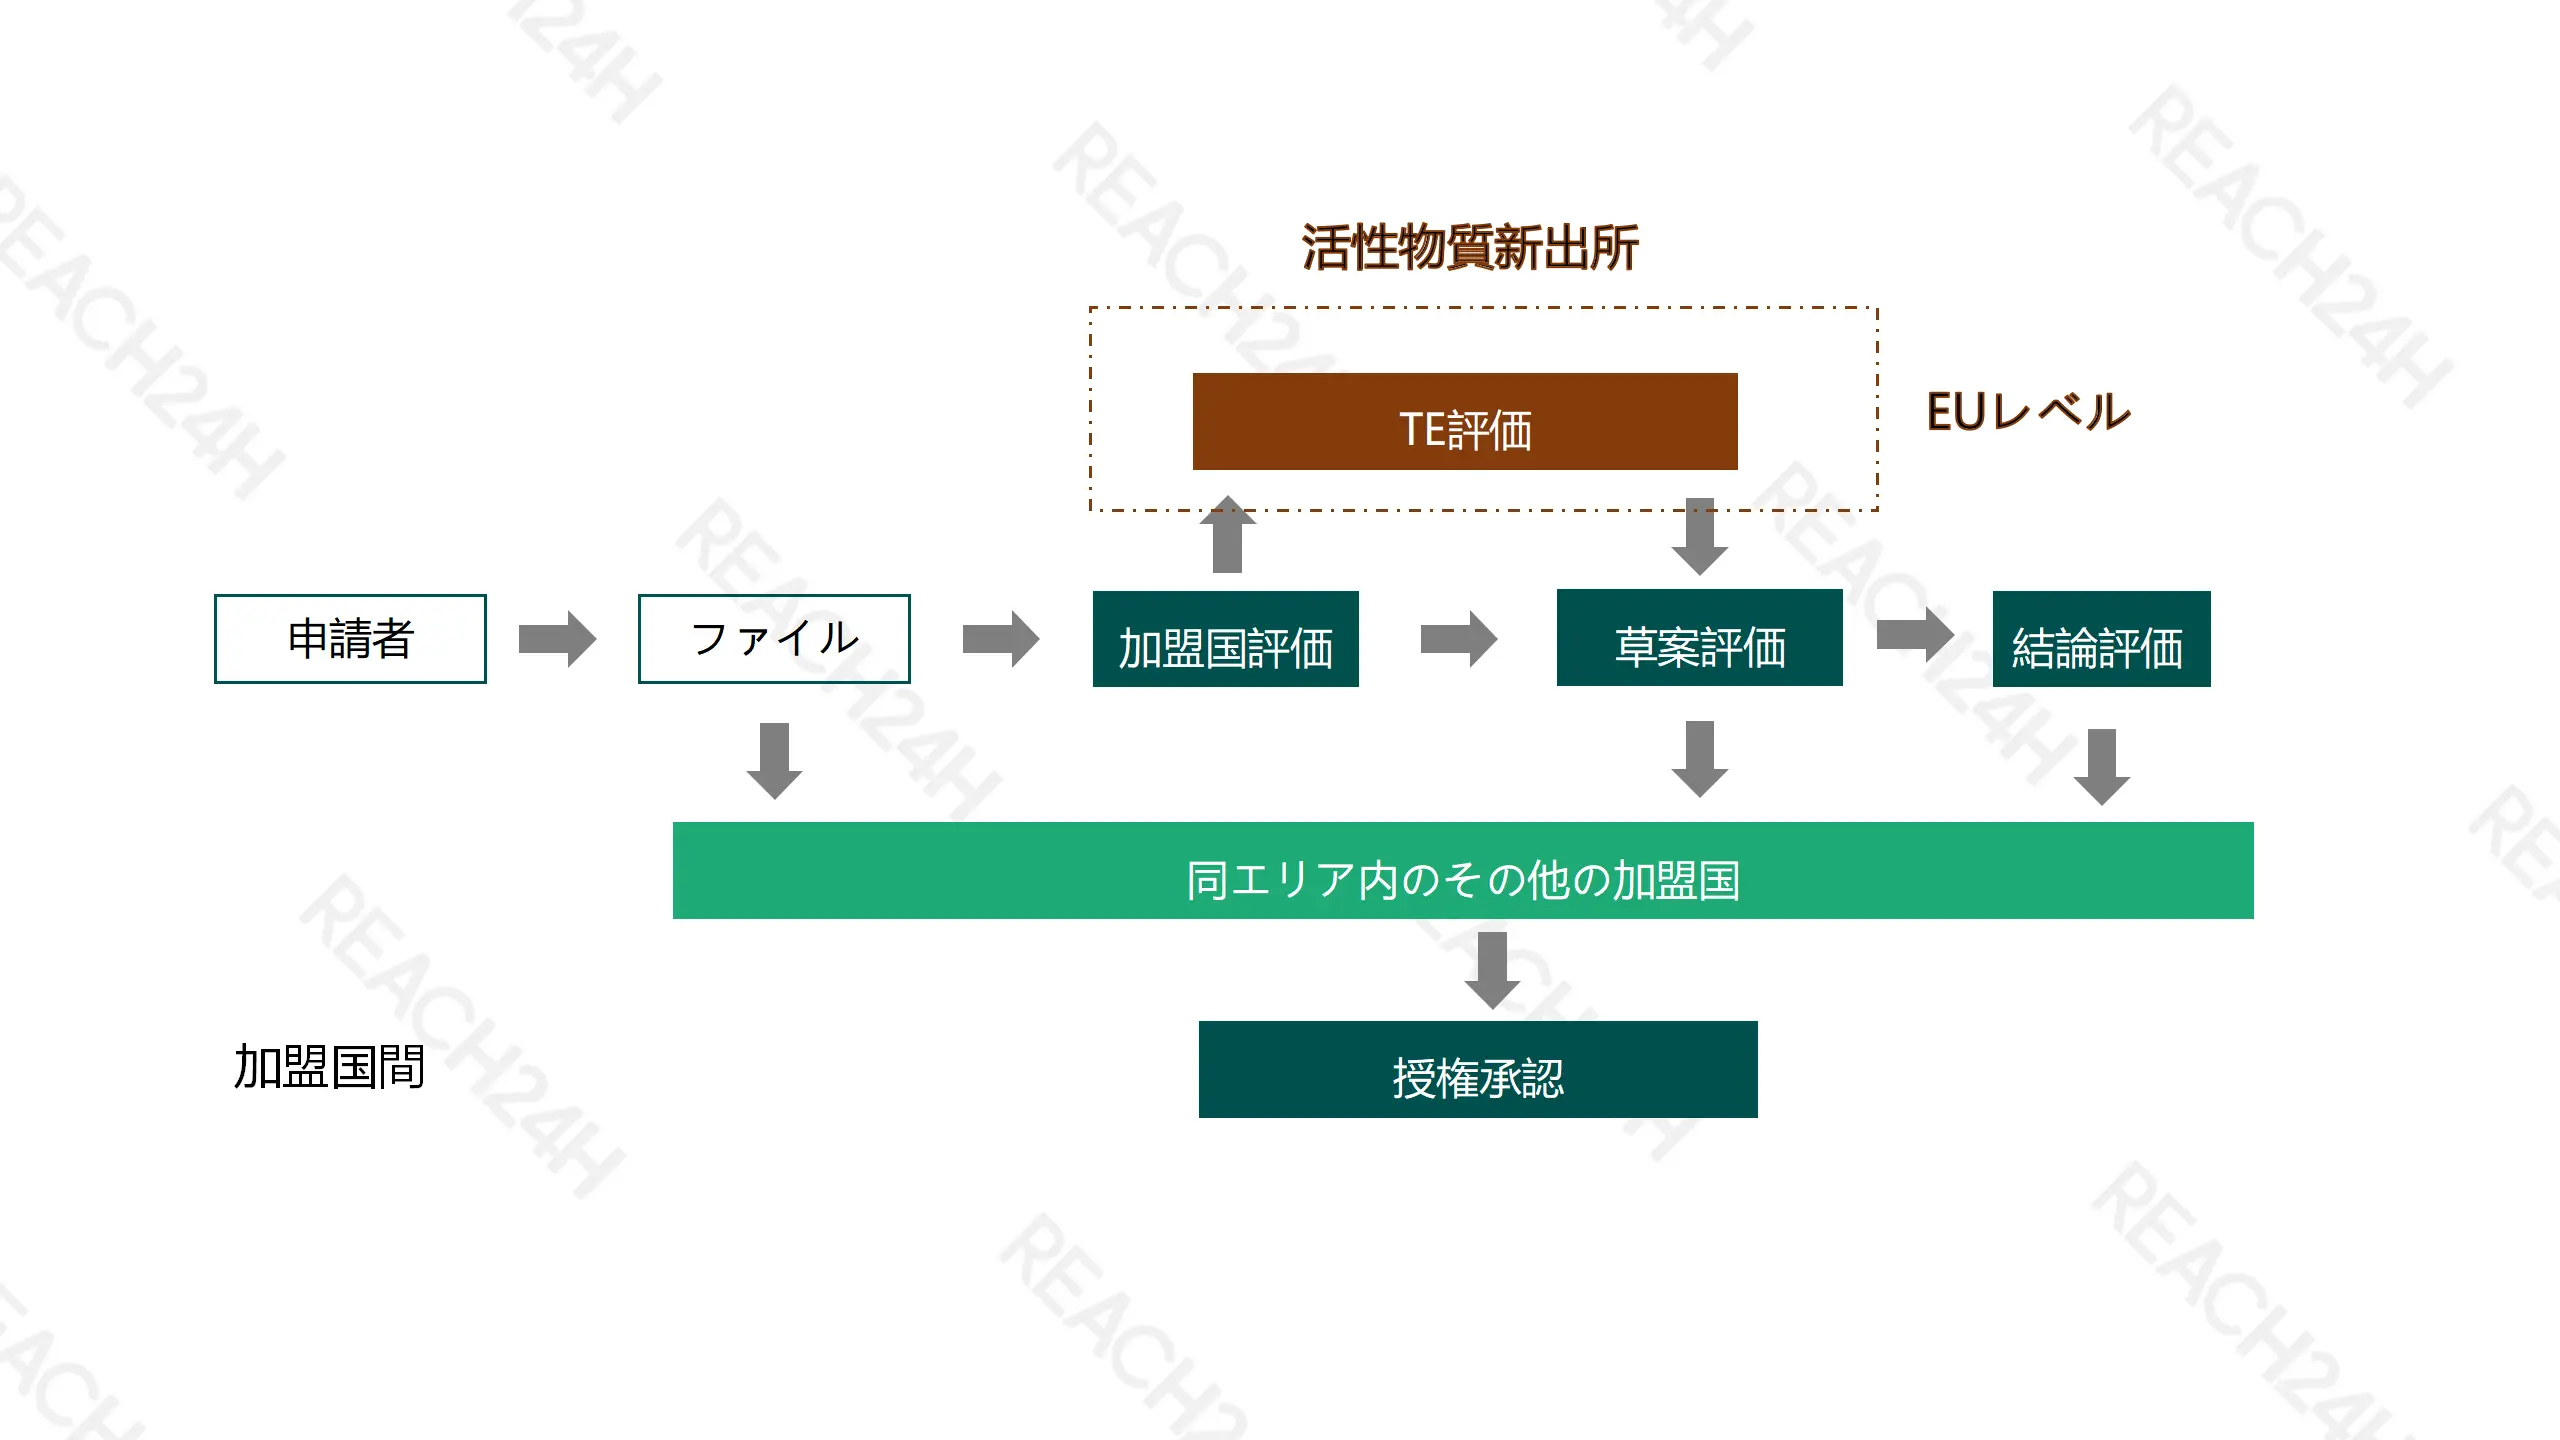
Zonal Authorisation:ゾーン認可
重複した審査を減らすため、EU PPP規則は植物保護製品にゾーン評価制度を採用しています。農業・気候条件に基づいてEUを北部、中部、南部の3つのゾーンに区分し、ゾーン評価担当加盟国(zRMS)がコア評価を実施します。
コア資料に加え、関係加盟国は、自国の農業・環境条件を踏まえ、薬効、残留、環境動態などに関する追加データを求める場合があります。温室使用、収穫後処理、空の貯蔵施設または容器の処理、種子処理などの特定用途には、該当する単一ゾーン評価の枠組みが適用されます。
対象国ごとの認可決定に留意
EU加盟国の1か国でPPP認可を取得しても、製品がEU全域で自動的に販売できるわけではありません。zRMSの選定では、製品が属するゾーン、主要対象市場、用途、加盟国の要件、審査リソースおよび将来の複数国展開を総合的に考慮する必要があります。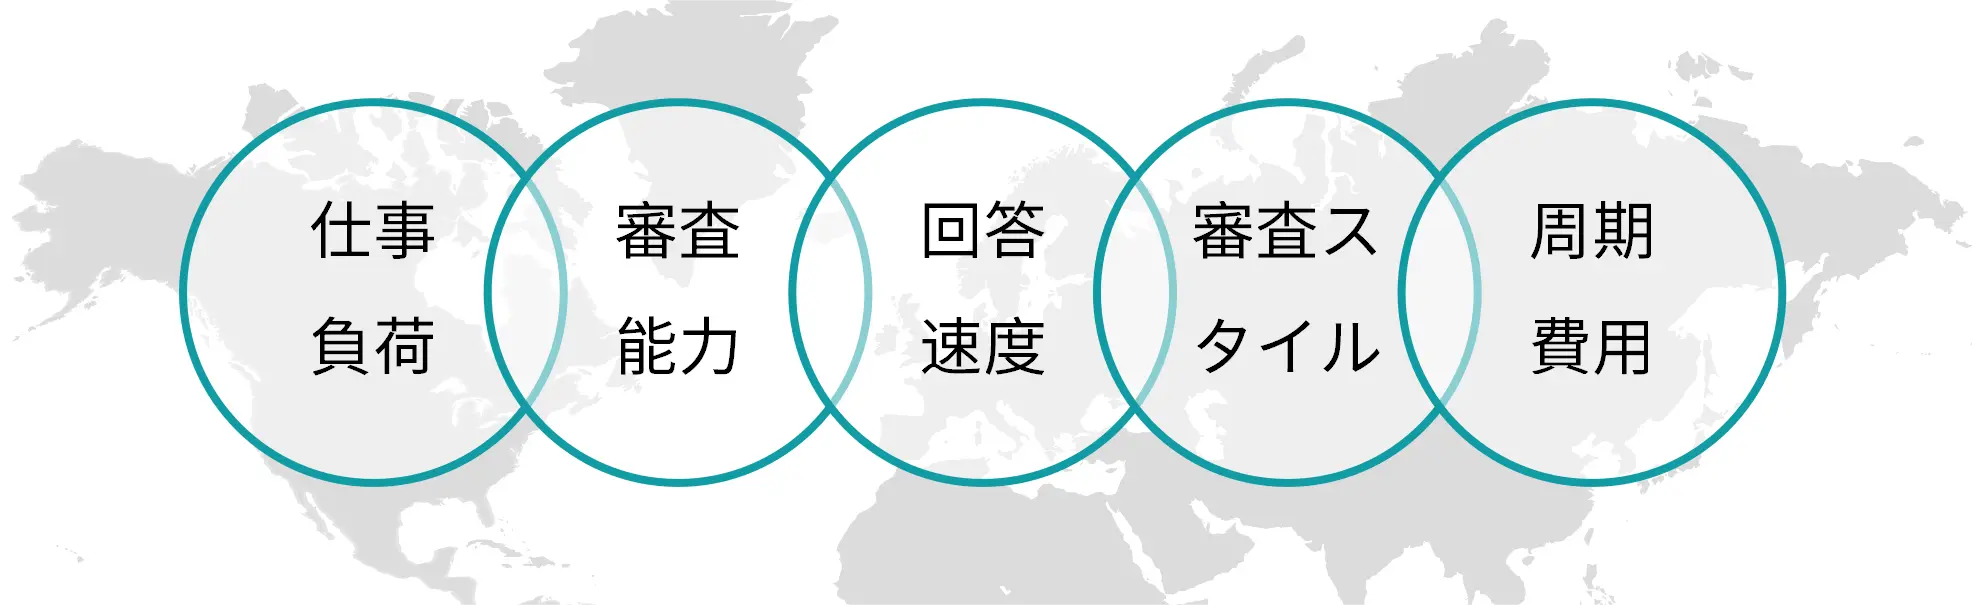
Mutual Recognition:相互承認
同一の植物保護製品がすでにある加盟国で認可されており、企業が他の加盟国への展開を希望する場合、相互承認の適用条件を満たすか評価できます。相互承認により一部の重複評価を減らせる可能性がありますが、対象加盟国は引き続き法令上の手続きに従って認可を決定します。初回認可国、zRMSおよび相互承認を申請する市場は、プロジェクトの早い段階であわせて計画することが望まれます。
Article 43 Renewal:製剤の再評価
有効成分の再評価が完了しても、その有効成分を含むPPP製品の認可が自動的に延長されるわけではありません。製剤の認可保有者は、最新の有効成分承認条件、データ要件および現行の製品認可条件に基づいて既存製剤を評価し、所定の期限内にzRMSへ製剤の再評価資料を提出する必要があります。主管当局は提出資料に基づいて製品が引き続き認可要件を満たすか審査し、製品認可を延長するか決定します。
EU農薬登録で準備すべき資料
EU農薬登録で必要となる資料は申請の種類によって異なります。プロジェクト開始時に「汎用資料リスト」をそのまま当てはめるより、まず現在の申請ルートと、既存データが申請を裏付けられるかを確認することが推奨されます。
| 申請の種類 | 主な資料確認事項 |
|---|---|
| 有効成分の承認 | 物質の同定・規格、物理化学的性質、分析方法、毒性、残留、環境動態、生態毒性、代表的用途など |
| 同等性評価 | 原体規格、製造工程、不純物組成、必要な健康・生態毒性上の同等性情報 |
| 製品認可 | 製品組成、物理化学的性質、暴露、残留、環境、生態、薬効、GAP、ラベルおよび各国固有の追加要件など |
資料が不完全な場合は、まずデータギャップ分析(Data Gap Analysis)を実施
EUプロジェクトを開始する時点で、完全なデータパッケージを保有していない企業は少なくありません。この場合、ただちにすべての試験を追加するのではなく、既存の試験、文献、データ権および過去の評価結果を整理し、利用可能な資料、科学的論証や代替手法で対応できる不足、実際に新規試験が必要な項目を見極めることが推奨されます。
個別の課題に応じて、文献調査、データ品質評価、Read-across、QSAR予測・毒性評価サービス、不純物・代謝物の毒性評価、農薬リスク評価サービスおよびGLP試験監理サービスなどを組み合わせ、データ補完計画を最適化できます。
データ保護とData Matching
申請者の権利を保護するため、EUでは要件を満たす農薬登録データに保護制度が設けられています。一般に、初回製品認可に関連するデータの保護期間は10年です。低リスク植物保護製品に関するデータの保護期間は13年まで延長される場合があり、認可更新または審査に用いる関連試験には30か月のデータ保護期間が適用されることがあります。個別案件では、Letter of Access、Data Matchingおよび関連するデータ権の状況を踏まえ、資料を申請に利用できるか判断する必要があります。
EU農薬登録プロジェクト事例
事例01|事前審査で追加資料を抑制し、TE案件で最短約1か月で評価結果を取得
EU Technical Equivalence(TE)評価では、原体規格、不純物プロファイル、関連する毒性・生態毒性情報が詳細に審査されます。審査中に追加資料が必要となれば、プロジェクト期間に影響する可能性があります。
数百件に及ぶEU TE申請の経験に基づき、REACH24Hは正式提出前に重要な作業の一部を前倒しで実施しています。EUの審査ロジックに沿って技術資料をコンプライアンス面から事前確認し、規格、不純物およびデータに関して審査で問題となる可能性のある点を早期に特定します。社内で資料の補完と再確認を行ってから正式申請を開始することで、その後の追加資料提出や度重なるやり取りの低減を図ります。
資料の基盤とプロジェクト条件が合致した実案件では、正式提出からTE評価の合格まで約1か月で完了した例があります。
事例02|低含量の新規不純物に毒性上の懸念、証拠の重み付けによる安全性論証
あるEU案件で、原体から含量0.1%未満の新規不純物が検出されました。審査過程で初期スクリーニングにより潜在的な毒性上の懸念が示され、企業には安全性をさらに立証する必要が生じました。
しかし、この不純物は原体中の含量が極めて低く、実際の製造条件下で分離し、試験に必要な量を確保することが困難でした。そのため企業は、「試験用試料を作れないため試験を実施できない一方、安全性も証明できない」という状況に直面しました。
REACH24Hの毒性チームは、不純物の毒性作用機序、構造的特徴および既存の毒性情報を体系的に分析しました。さらに、非動物試験データ、権威ある毒性データベースの情報および関連する科学的根拠を総合し、EU技術ガイダンスに基づく証拠の重み付け(Weight of Evidence、WoE)による論証を構築しました。
最終的に、当該技術的論証は審査側に受け入れられ、新規不純物に関する毒性上の懸念が解決されました。十分な量の試験用試料を確保できないことによるプロジェクトの停滞を回避できました。
REACH24Hが提供するEU農薬登録サービス
REACH24Hは、企業の製品・プロジェクト段階に応じて、モジュール型または全プロセス型のEU PPP技術サービスを提供します。
登録戦略と初期評価
製品のコンプライアンス分析
既存資料の棚卸しとデータギャップ分析
データ評価、ギャップ分析および免除可能性の分析
特許分析
規制に関する総合コンサルティング
有効成分および原体
EU農薬の新規有効成分承認
有効成分の再評価申請
Data Matching評価
PPP製品の認可
EU農薬製剤の製品認可(Article 33および34に関する申請)
Zonal Authorisation(ゾーン認可)に関する技術支援
Mutual Recognition(相互承認)に関する技術支援
Article 43の製剤再評価に関する技術支援
技術評価、試験およびプロジェクト支援
QSARレポート
内分泌かく乱リスク評価
データギャップ分析および資料免除
GLP試験の手配・監理
規制に関する総合コンサルティングおよびカスタマイズ研修
審査コメントの分析および追加資料に関する技術支援
REACH24Hが選ばれる理由
EU PPP登録の全プロセスに対応する技術力
REACH24HはEU農薬規制に関する豊富なプロジェクト経験を有し、有効成分の承認、原体TE、植物保護製品の認可、データ評価、QSAR、GLP試験およびその後の技術支援など、各段階に応じたサービスを提供します。企業のプロジェクト段階に合わせて業務内容を組み合わせます。
複数分野の技術チームによる連携
EU農薬の評価は、化学、毒性、生態毒性、環境動態、残留、暴露および薬効など、幅広い専門分野にまたがります。複雑な案件では、技術課題に応じて複数分野の担当者が共同で評価し、資料モジュール間の論理的不整合や重複作業の抑制を図ります。
複数加盟国にわたる豊富なプロジェクト経験
REACH24Hは、ドイツ、フランス、ポーランドなどEU加盟国15か国を対象に、400件を超えるEU TE申請を完了しています。複数国のプロジェクト経験を活かし、単一の申請にとどまらず、その後の市場展開やプロジェクト間の連携を考慮した支援を行います。
データギャップ分析から試験まで一貫して支援
資料が不完全な案件や、毒性、不純物、代謝物に関する複雑な課題がある案件では、まずデータギャップ、文献、QSARおよびリスク評価を通じて実際のデータ不足を特定します。その後、必要なGLP試験と技術的論証を組み合わせて次の対応を策定し、登録初期に試験をむやみに追加することを避けます。
EU農薬登録に関するよくある質問(FAQ)
EU農薬登録プロジェクトの評価を開始する
有効成分の承認、原体TE、PPP初回認可、複数国への市場展開、Mutual RecognitionまたはArticle 43による更新を検討されている場合は、製品タイプ、有効成分、原体の供給元、保有資料および対象国の情報をご提出ください。REACH24Hが適用ルートと主要なデータギャップの整理を支援します。
EU農薬登録について問い合わせるお問い合わせ:customer@reach24h.com