

著者:REACH24H食品コンプライアンスチーム
更新日:2026年6月
EU新規食品(Novel Food、NF)とは、1997年5月15日までにEU域内で人間によって相当量が消費されていなかった食品を指します。EU市場へ新規機能性食品原料、機能性成分、母乳オリゴ糖(HMO)、微生物発酵生成物、代替タンパク質、植物エキス、昆虫由来タンパク質、新製法で製造された食品素材などを投入する企業は、原則として上市前にEU新規食品申請手続きを実施する必要があります。申請業務には、製品区分の判定、申請ルートの選定、科学的安全性評価、EU当局による承認手続きまでの一連の工程が含まれます。
REACH24Hは食品原料メーカー、バイオテクノロジー企業、機能性食品ブランド、越境EC事業者向けに、EU新規食品登録申請支援サービスを提供しています。事前コンプライアンス診断・一般事前相談(GPSA)・EFSA試験事前届出(Study Notification)とStudy ID管理・試験プロトコル作成・技術ファイル作成・ESFC電子申請手続き・EFSA及び欧州委員会との技術折衝、さらに製品上市後の仕様変更に伴う維持管理まで、ワンストップでコンプライアンス支援を行います。
EU新規食品(Novel Food)登録制度とは
新規食品の定義
EU規則(EU)2015/2283に基づき、新規食品は、同規則発効日である1997年5月15日以前にEU域内で一般的な食用実績のない食品のことです。新技術・新製法を活用して製造された食品(精密発酵・ナノテクノロジー活用製品など)や、EU域外で長年伝統的に食されてきた食品も本区分に該当します。
新規食品をEU域内で流通させるためには、同法に基づく安全性評価を受け、公式承認を取得する手続きが必須となります。
根拠法令と監督当局
根拠法令
中核法令:(EU) 2015/2283 on Novel Foods
承認済みの新規食品リスト:Regulation (EU) 2017/2470 establishing the Union list of novel foods
監督機関
欧州委員会(EC):新規食品の承認・行政手続きを所管します。 欧州食品安全機関(EFSA):安全性に関する科学的リスク評価を実施します。 EU加盟各国:新規食品の区分確認、第三国の伝統食品の通知に対する異議申し立て、各種規制面の調整に関与します。
承認後の新規食品は共同体リスト(Union list)へ登録され、製品規格、使用基準、ラベル表示ルール、上市後の安全性モニタリング義務などの各種制約を遵守する必要があります。
新規食品登録の対象企業・製品
EU市場への事業展開、取引先への原料供給、サプリメントや一般食品への配合を計画する際は、事前に新規食品該当性の確認が推奨されます。下記のいずれかに該当する場合は、通常の新規食品承認申請または第三国の伝統食品の通知手続きの要否を検討しなければなりません。
申請可能な事業者
申請者はEU内外を問わず、食品製造業者・流通事業者・業界団体・コンサルティング会社が対象となります。
申請対象製品区分
通常の新規食品承認申請が必要な製品
第三国の伝統食品の通知が必要な製品
EU域外の国で25年以上の食事としての使用経験を持ち、かつ1997年5月15日以前にEU域内で相当量が消費されていなかった食品のうち、上記分類の(ii)、(iv)、(v)、(vi)のいずれかのカテゴリーに該当する素材が対象です。
EU新規食品に該当するか不明な場合は、REACH24Hまでお気軽にお問い合わせください。
新規食品登録が不要なケース
すべての新規食品素材が新規食品申請を要するわけではなく、条件を満たす場合は申請免除となります。
他法令の規制対象となる素材(新規食品制度適用外)
遺伝子組換え食品:(EC) No 1829/2003の規制下
食品用酵素:(EC) No 1332/2008の規制下
食品添加物:(EC) No 1333/2008の規制下
食品香料:(EC) No 1334/2008の規制下
食品抽出溶剤:Directive 2009/32/ECの規制下
登録免除の条件
1997年5月15日以前にEU域内で広範な食用実績が立証できる場合
1997年以前よりEUで栄養補助食品に使用されており、今後もサプリメント用途のみで使用する場合
免除製品であってもEU総合食品法(GFL)に定められた安全性基準や栄養補助食品関連法令を順守する義務があります。また上市済みの新規食品に関し、安全性に影響を及ぼす新たな科学的知見が判明した際は、事業者は速やかに欧州委員会へ報告する義務を負います。
EU新規食品の申請区分
製品の由来・性質に応じ、主に3種類の申請ルートが設けられています。
一般新規食品承認申請
新規開発素材・化学合成品・特殊製法製品・微生物発酵品・HMO・ナノ素材・昆虫/代替タンパク質などが対象です。成分分析データ、製造プロセス資料、製品規格、各種毒性試験結果、摂取量評価、栄養性・アレルゲン性試験など、包括的な科学的安全性資料の提出が求められます。
第三国の伝統食品の通知
EU域外で25年以上の安全な食経験を有し、1997年以前にEUで普及していない食品が対象です。一般申請と比較すると食歴・伝統使用記録を中心に資料を作成するため手続きが簡素化されますが、EUの安全基準への適合は必須となります。
承認内容変更申請
既に新規食品リストに登録済みの製品について、製品規格・使用用途・ラベル表記・製造方法に変更が生じた場合に申請します。変更によって安全性が損なわれないことを立証する資料の提出が必要です。
企業による EU 新規食品登録区分・申請ルートの選定方法
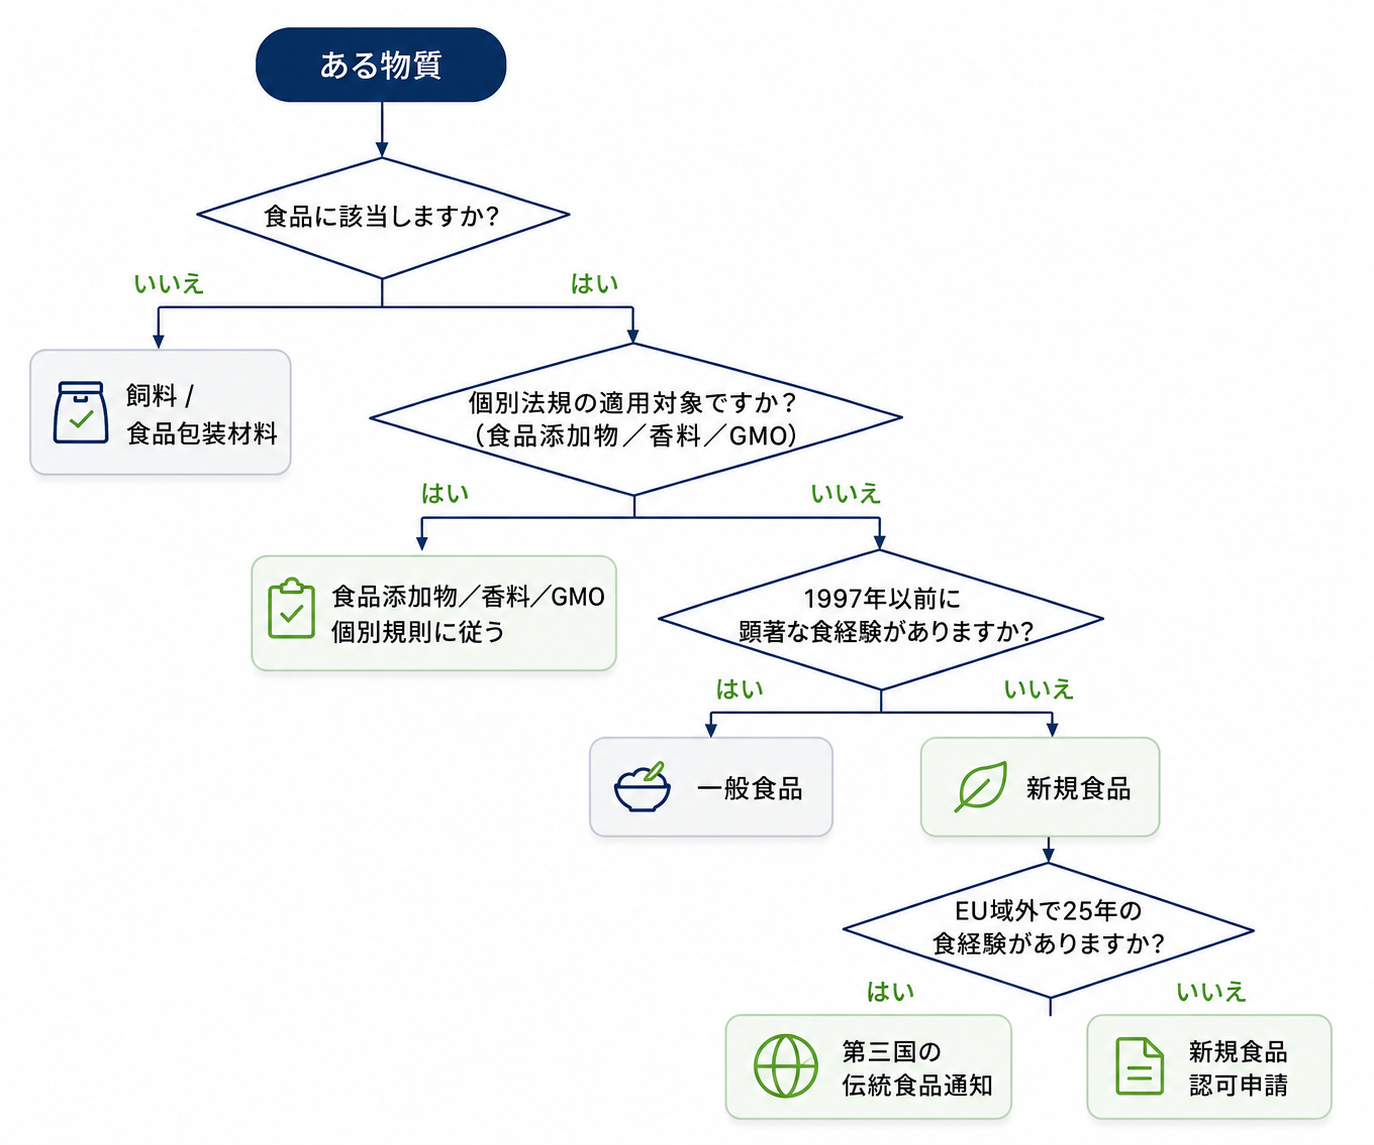
新規食品申請時のよくある誤解
誤解①:サプリメントで販売実績があれば一般食品に自由配合可能
EUで栄養補助食品として流通実績がある素材でも、1997年以前に一般食品での使用実績がない場合は、飲料・菓子・乳製品などへの配合に新規食品承認が必要です。
誤解②:天然由来原料は申請不要
植物エキス・動物由来・発酵由来といった天然素材であっても、抽出製法・濃縮処理により成分構造が大きく変化した場合は新規食品に該当します。
誤解③:他国の販売実績があればEU承認不要
日本・米国・中国など各国の流通実績だけではEU新規食品承認に代えることはできません。第三国伝統食品ルートを活用する場合でも、25年分の食経験を正式な資料で証明する必要があります。
誤解④:他社が承認取得済みなら自社も無条件で販売可能
既存承認品と原料由来・製法・規格・使用条件・知的財産保護状況が完全一致しない限り、独自の申請手続きが必要となります。
誤解⑤:食品添加物と新規食品の申請ルートを混同
素材が食品に対して着色・甘味・防腐・増粘などの機能を発揮する場合は、食品添加物の法令に基づく申請を優先する必要があります。
新規食品申請ルート
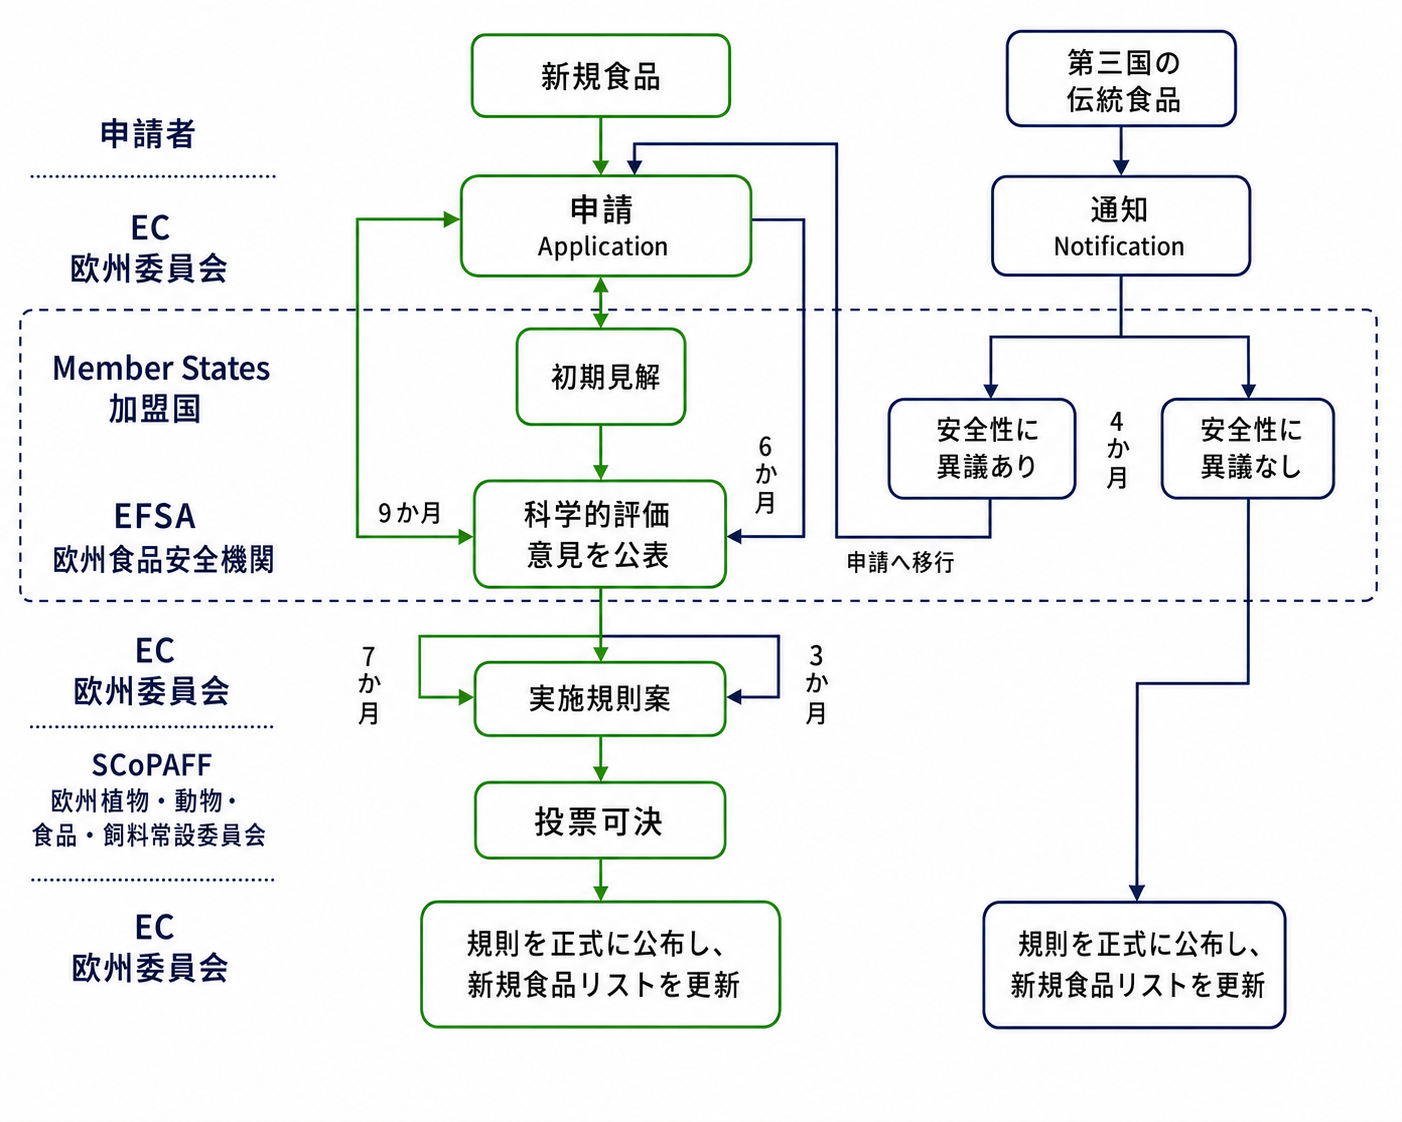
新規食品登録手続き・期間・費用
手続き全体の所要期間
審査期間は素材の安全性の複雑さ、提出資料の完成度により変動します。
事前資料作成
毒性試験実施の有無で大きく変わり、90日間亜慢性毒性試験には8~12ヶ月を要します。基礎書類の整理だけで約3ヶ月かかります。
EC事前適合性審査
全体で2~3ヶ月、書類の形式チェックだけで約30営業日です。
EFSA科学的評価
標準審査期間は9ヶ月。資料不備による追加資料要求が発生した場合、EFSAの審査時計が停止(Stop-the-clock)し、補完に30日~数ヶ月を要するため総期間が延長します。
欧州委員会正式承認手続き
EFSAの意見書発行後、法令制定まで標準7ヶ月の手続き期間が定められています。
理想的なスケジュールでは正式申請から承認まで1.5~2.5年、資料補正が複数回発生する実務上は3年以上を見込みます。第三国の伝統食品の通知の場合も、総計2年以上のスケジュールが一般的です。
申請にかかる費用
EU当局から申請手数料は徴収されませんが、事業者は下記費用を負担する必要があります。
安全性試験・分析費用
基礎毒性試験(Ames試験・小核試験・90日経口毒性試験)を実施し、安全性に疑義が生じる場合は追加高額試験が発生します。また最低5ロット分の製品成分・不純物分析、微生物素材の全ゲノム解析・抗生物質耐性試験などの検査費用が発生します。
EU食品チェーン透明性規則(EU)2019/1381により、申請に活用する新規試験は実施前にEFSAへ事前届出しStudy IDを取得する義務があります。届出漏れは申請自体が無効となり、最長6ヶ月の再申請猶予制限が課されます。高額な試験着手前に事前相談(GPSA)で申請方針を確定することで、時間・コストのロスを回避可能です。
コンサルティング代行費用
REACH24HではGPSA申請、試験ID管理、資料欠落箇所診断、技術ファイル作成、当局折衝などの各種サービスを個別にご提案しています。
その他間接費用
申請書類のEU公用語翻訳費、引用論文の著作権使用料などが追加で発生する場合があります。
新規食品申請に必要な提出資料
共通必須書類
行政関連情報:申請者・製造業者情報、各国での規制状況、添付状況説明文書
製品基本情報:正式名称(商標名除く)、原料由来・製品詳細
製造手順:製造フロー図、HACCP管理ポイント、GMP/ISO品質管理体制資料
成分データ:最低5ロット分の成分・不純物・有害汚染物質分析結果
製品規格:設定した規格値と根拠資料
科学的エビデンス:文献調査報告、食経験証明、体内吸収・分布・代謝・排泄(ADME)データ、毒性試験・栄養評価・アレルゲン試験データ
使用計画資料:対象年齢層、配合用途・上限添加量、一日想定摂取量の根拠
公開用非機密版資料:企業秘密箇所をマスキングした公開向けファイル
※作成時はEFSAの適合性チェックリストに沿って自己点検を行い、すべての新規試験にStudy IDが付番されていることを確認します。
区分別追加資料
第三国伝統食品届:大掛かりな毒性試験は不要、25年以上の食経験を証明する輸出入記録・文献・伝統食用記録などの資料が必須
微生物由来素材:菌株鑑定、全ゲノム解析データ、抗生物質耐性評価資料
ナノ素材製品:粒子径・形状・分散度などの専門物性試験データ
栄養強化目的素材:栄養素生体利用率試験データ
既承認製品の変更申請:変更箇所の記載、安全性への影響がないことを示す検証資料
REACH24Hのサービス
弊社は(EU)2015/2283法令、EFSA行政・科学ガイドライン、ESFC電子申請システムの運用ルールに基づき、事前コンサルから上市後の変更管理まで、製品ライフサイクル全体をサポートします。
登録事前コンプライアンス診断
製品区分判定
1997年以前のEU食経験の有無を調査し、新規化学構造・微生物由来・細胞培養・特殊製法などの該当区分を特定します。
申請ルート選定
食品添加物・酵素・遺伝子組換え食品など他法令適用の有無を確認し、一般承認申請または第三国の伝統食品の通知の最適ルートを選定します。
申請全行程代行支援
試験計画立案
EFSA最新審査基準に合わせ、無駄な試験を削減する最適な試験スキームを作成します。
試験統括管理
試験の事前EFSA届出手続きを代行、グローバルGLP認定試験機関と連携し、試験スケジュールを管理します。
技術ファイル作成
法令に準拠した申請書を作成、企業秘密箇所の機密扱いの請求戦略を立案し、知的財産を保護します。
ESFCシステム電子申請代行
当局への書類提出、事前適合審査対応を実施します。
審査中補正対応
EFSAからの追加資料要求に対し、期限内に補完資料を作成、必要に応じてEFSAと面談調整を実施します。
承認後の変更手続き支援
製造仕様・使用範囲の追加などの変更が生じた際、変更申請の書類作成・当局申請を代行します。
REACH24Hの強み
EU現地法人によるローカライズ運営
アイルランド・ダブリンに現地法人を保有、EU現地代理人として時差や言語の障害なしにEFSA・欧州委員会と直接折衝可能です。
強力な技術専門家チーム
毒性学専門スタッフが在籍し、16年以上のEU食品法令コンサル実績を保有、多数の日本・中国企業のEU進出を支援した実績がございます。
豊富なCROリソース
全世界の公的試験機関(CRO)と提携、コスト・納期面で最適な試験先を紹介可能です。
ワンストップのトータルサービス
事前診断から承認後のアフターフォローまで、完全ワンストップのカスタマイズサービスをご提供します。
Novel Food承認後の継続コンプライアンス義務
承認取得後も規制順守義務は継続します。
EU新規食品リスト(Union List)記載内容通り、製品規格・使用条件・ラベル表示を厳守した製品のみを流通させなければなりません。
素材の安全性に影響を及ぼす新たな研究結果が判明した場合、速やかに欧州委員会へ報告する義務があります。
製品仕様や使用用途に変更が生じる際は、ESFCシステムから変更申請を実施する必要があります。変更が安全性に影響しないと証明できれば、全試験データの再提出は不要な場合が多いです。
よくある質問(FAQ)
Q1:承認後に製品仕様・配合レシピを変更した場合はどうすればよいですか。
A:使用条件・製品規格・ラベルに変更が生じた場合、ESFCシステムより「変更申請(Modification)」を提出します。変更によって安全性が悪化しないことを科学的に立証できる資料を準備すれば、元の全試験データを再提出する必要はありません。
Q2:行政上の審査停止とは何ですか。
A:試験事前届出の不備などが原因で申請が無効判定となった場合、再申請をしても最大6ヶ月間、EFSAが審査を開始しない行政ロック措置が適用されます。再申請時は前回の申請番号をシステムに紐付け、指定フォーマットの説明文を添付する必要があります。
Q3:企業秘密の機密扱いの請求が却下される理由は。
A:書類全体を一括で機密扱いの請求は認められません。秘匿したい項目ごとに法令上の正当な理由を明記する必要があります。安全性評価に関する試験結果などは原則公開対象となるため秘匿不可です。また秘匿版と公開用マスキング内容に不整合がある場合も申請が棄却されます。
Q4:申請の進捗状況を確認する方法は。
A:①ESFCシステム登録メールアドレスへ、審査ステータス変更の通知が自動送信されます。②自身でESFC管理画面にログインし、リアルタイムで審査進捗を閲覧可能です。
Q5:EU新規食品と米国GRAS制度の違いは何ですか。
A:両方とも食品素材の安全性認証制度ですが審査体制が異なります。新規食品は上市前にEFSAによる公的審査・強制承認制で、提出データの基準が厳格で審査期間も長めです。一方米国GRASは専門家による安全性合意を軸とし、事業者自身による自己認定型とFDA届出型の2種類が存在します。
参考資料
1. 関連規制:Regulation - 2015/2283
2. 届出手続きに関する行政ガイダンス:
3. 公式データベース・ツール:Open EFSA 公開コンサルテーションポータル
4. 国際機関・技術参考資料:OECD TG 471、OECD TG 487